


Decyzja FDA ws. MDMA: co oznacza dla pacjentów i przyszłości terapii
FDA odmówiła rejestracji terapii MDMA w PTSD w sierpniu 2024 roku. Sprawdź, czego dotyczyła odmowa, gdzie terapia jest legalna i co dzieje się dalej.
9 sierpnia 2024 roku amerykańska FDA odesłała wniosek firmy Lykos Therapeutics o dopuszczenie MDMA do leczenia zespołu stresu pourazowego. Dla pacjentów, którzy śledzili dekadę badań klinicznych, zabrzmiało to jak zamknięcie drogi. Nie było nim. Odmowa dotyczyła jednej rzeczy: wprowadzenia tej terapii do obrotu w Stanach Zjednoczonych na podstawie danych złożonych do tamtego dnia. Badania toczą się dalej, programy dostępu w kilku krajach działają, a psylocybina idzie osobną ścieżką rejestracyjną, która w 2026 roku zaszła dalej niż MDMA. Ten tekst porządkuje, czego dokładnie dotyczyła odmowa, jakie zastrzeżenia postawił komitet doradczy, gdzie pacjent może dziś legalnie otrzymać terapię psychodeliczną i co z tego wynika dla czytelnika w Polsce.
KLUCZOWE INFORMACJE
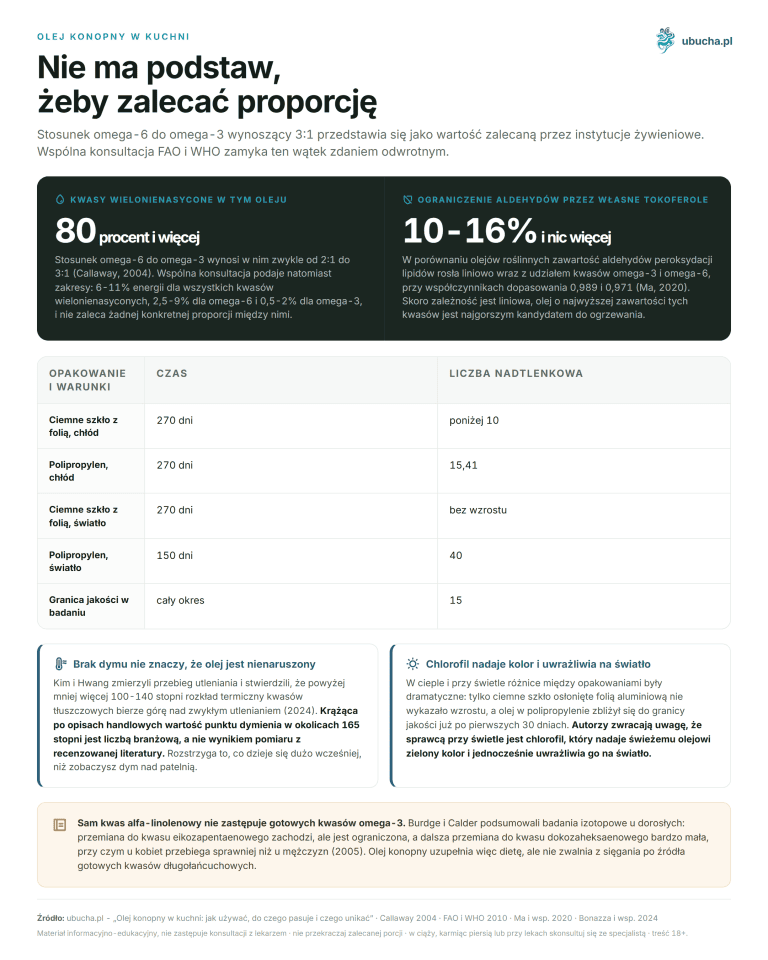
• FDA odrzuciła wniosek o rejestrację terapii MDMA w PTSD 9 sierpnia 2024 roku, a analiza tej decyzji wskazuje, że sporna była głównie jej warstwa psychoterapeutyczna (Roseman, J Psychopharmacol, 2025).
• Odmowa nie objęła badań klinicznych ani programów dostępu; agencja zażądała kolejnego badania fazy 3.
• Australia dopuściła MDMA w PTSD i psylocybinę w depresji lekoopornej od 1 lipca 2023 roku, wyłącznie przez autoryzowanych psychiatrów.
• Kanada prowadzi dostęp wyjątkowy od stycznia 2022 roku, Izrael program współczucia od lutego 2019 roku.
• W Unii Europejskiej żadna z tych substancji nie ma pozwolenia na dopuszczenie do obrotu.
Czego dokładnie dotyczyła odmowa FDA, a czego nie?
Pismo odmowne (Complete Response Letter) z 9 sierpnia 2024 roku dotyczyło jednego wniosku rejestracyjnego: midomafetaminy, czyli MDMA w kapsułkach, jako elementu terapii PTSD prowadzonej razem z psychoterapią. FDA nie zatrzymała badań klinicznych, nie zamknęła dostępu rozszerzonego i nie stwierdziła, że substancja jest nieskuteczna. Zażądała jednego: kolejnego badania fazy 3.
To rozróżnienie ma praktyczne skutki. Pacjent w Stanach Zjednoczonych może nadal ubiegać się o udział w badaniu klinicznym albo o dostęp rozszerzony (expanded access), jeśli wyczerpał standardowe opcje terapeutyczne. Ścieżka jest wąska i wymaga zgody zarówno sponsora badania, jak i regulatora, ale istnieje.
Analiza opublikowana w Journal of Psychopharmacology zwraca uwagę na paradoks, który tę odmowę tłumaczy lepiej niż spór o same wyniki. Część zastrzeżeń FDA dotyczyła elementów psychoterapeutycznych i przeżyciowych, czyli tego, czego agencja z zasady nie reguluje. Autor opisuje to jako napięcie między dwoma modelami myślenia o leku: starszym, w którym kontekst podania jest zakłóceniem do wyeliminowania, i nowszym, w którym efekt terapeutyczny powstaje z interakcji substancji i kontekstu (Roseman, J Psychopharmacol, 2025). Szerzej o samych wynikach badań rejestracyjnych piszemy w tekście o badaniach fazy 3 nad MDMA w PTSD.
Dlaczego komitet doradczy FDA zagłosował przeciwko?
Komitet doradczy do spraw leków psychofarmakologicznych zebrał się w czerwcu 2024 roku i wypowiedział się w dwóch głosowaniach. Nad skutecznością terapii dziewięciu członków zagłosowało przeciw, dwóch za. Nad tym, czy korzyści przeważają nad ryzykiem przy proponowanym planie minimalizacji ryzyka, przeciw było dziesięciu, za jeden. Drugi wynik jest ostrzejszy i rzadziej cytowany.
Pierwsze zastrzeżenie dotyczyło zaślepienia. W badaniu nad substancją o tak wyraźnym działaniu subiektywnym większość uczestników odgaduje, czy dostała lek, czy placebo. To zjawisko nazywa się odślepieniem funkcjonalnym i podważa porównanie grup, bo oczekiwania uczestnika zaczynają współtworzyć wynik. Problem nie jest wymysłem regulatora: dotyczy każdej próby z substancją, której działania nie da się ukryć przed osobą badaną, i wraca w ocenie ketaminy tak samo jak przy MDMA.
Drugie zastrzeżenie dotyczyło sposobu prowadzenia sesji terapeutycznych i zgłoszeń o naruszeniach w części ośrodków. Trzecie sprowadzało się do braku danych o tym, jak terapia zachowuje się poza rygorem protokołu badawczego. Dlaczego te trzy razem wystarczyły do odmowy, rozkładamy na czynniki w osobnym tekście o przyczynach odmowy FDA.
Jak wygląda dostęp do terapii MDMA w Australii?
Australia jest pierwszym krajem, który dopuścił obie substancje do praktyki klinicznej. Regulator (Therapeutic Goods Administration) ogłosił decyzję 3 lutego 2023 roku, a weszła ona w życie 1 lipca 2023 roku. MDMA można od tego dnia przepisać w PTSD, psylocybinę w depresji lekoopornej.
Model jest wąski i celowo obwarowany. Dla tych dwóch wskazań obie substancje przeniesiono z wykazu substancji zakazanych do wykazu leków kontrolowanych, poza nimi status się nie zmienił. Przepisać je może wyłącznie psychiatra, który uzyskał indywidualną autoryzację regulatora w schemacie Authorised Prescriber i zgodę komisji etycznej. Sesje odbywają się pod nadzorem, w placówce, a nie na receptę do domu (TGA, 2023).
Terapia nie jest finansowana ze środków publicznych. Pełny program obejmuje kwalifikację psychiatryczną, sesje przygotowawcze, sesje pod nadzorem i spotkania integracyjne, a koszt tego wszystkiego ponosi pacjent. To sprawia, że australijski dostęp jest legalny, ale realnie dotyczy niewielkiej liczby osób. Nie należy go czytać jako przykładu terapii powszechnie dostępnej.
Gdzie jeszcze można dziś legalnie otrzymać terapię psychodeliczną?
Poza Australią działają dwie ścieżki innego typu: dostęp wyjątkowy dla pojedynczych pacjentów i programy współczucia. Kanada włączyła psylocybinę i MDMA do swojego Special Access Program w styczniu 2022 roku, co pozwala lekarzowi wystąpić o substancję dla konkretnego chorego w stanie zagrożenia życia lub po wyczerpaniu innych metod. Izrael zatwierdził program współczucia dla terapii MDMA w PTSD w lutym 2019 roku, początkowo dla pięćdziesięciu pacjentów.
Poniższe zestawienie porządkuje stan regulacyjny w miejscach, o które pytają czytelnicy najczęściej.
| Kraj lub region | MDMA w PTSD | Psylocybina | Esketamina |
|---|---|---|---|
| Australia | Dopuszczona od 1 lipca 2023, autoryzowany psychiatra | Dopuszczona w depresji lekoopornej, ta sama data | Dostępna |
| Stany Zjednoczone | Pismo odmowne FDA, sierpień 2024; dostęp rozszerzony | Punkty końcowe fazy 3 osiągnięte, wniosek zapowiedziany | Dopuszczona od 2019 |
| Kanada | Dostęp wyjątkowy od stycznia 2022 | Dostęp wyjątkowy od stycznia 2022 | Dostępna |
| Izrael | Program współczucia od lutego 2019 | Badania kliniczne | Dostępna |
| Unia Europejska i Polska | Brak pozwolenia, wyłącznie badania kliniczne | Brak pozwolenia, badania w toku | Program lekowy w Polsce od 1 lipca 2023 |
Pełniejsze omówienie tego, w jakich zaburzeniach te terapie są dziś badane, znajdziesz w przeglądzie terapii z użyciem psychodelików.
Co z pacjentami w Polsce i Europie?
Żaden kraj Unii Europejskiej nie dopuścił MDMA ani psylocybiny do praktyki klinicznej poza badaniami. Europejska Agencja Leków nie wydała pozwolenia na dopuszczenie do obrotu dla żadnej z nich, a w kwietniu 2024 roku zorganizowała warsztat z udziałem badaczy, regulatorów i organizacji pacjenckich poświęcony właśnie temu, jakich dowodów wciąż brakuje, żeby taki wniosek dało się ocenić.
Jedyna substancja z tego pogranicza dopuszczona w Unii to esketamina, sprzedawana pod nazwą Spravato i zarejestrowana od 2019 roku w depresji lekoopornej. Warto tu uściślić rzecz, którą teksty popularne mylą: esketamina nie jest klasycznym psychodelikiem. Działa przez receptor NMDA, a nie przez receptor serotoninowy 5-HT2A, i należy do pochodnych anestetyku dysocjacyjnego. Łączy ją z psychodelikami szybkie działanie przeciwdepresyjne, nie mechanizm.
W Polsce leczenie esketaminą jest dostępne w programie lekowym uruchomionym 1 lipca 2023 roku, pierwszym programie lekowym w polskiej psychiatrii. Dotyczy depresji lekoopornej, nie PTSD. Pacjent z PTSD ma w Polsce do dyspozycji psychoterapię o udowodnionej skuteczności oraz farmakoterapię prowadzoną przez psychiatrę. Osobno funkcjonuje ketamina podawana poza wskazaniami rejestracyjnymi w gabinetach prywatnych, o czym piszemy w tekście o terapii ketaminą w Polsce.
Co zmieniło się od decyzji FDA i czego można się spodziewać?
Najwięcej zmieniło się po stronie sponsora. W sierpniu 2024 roku Lykos Therapeutics ogłosiło reorganizację i redukcję około 75 procent zatrudnienia, a Rick Doblin, założyciel MAPS, odszedł z rady spółki. W październiku 2024 roku firma przyjęła stanowisko FDA i zapowiedziała nowe badanie fazy 3 wraz z niezależnym przeglądem wcześniejszych danych. Terminu ponownego złożenia wniosku nie ogłoszono.
Warto przy tym uporządkować relację MAPS i Lykos, bo bywa opisywana błędnie. Lykos nie jest oddzielną firmą, która odłączyła się w 2023 roku. To dawna MAPS Public Benefit Corporation, przemianowana w styczniu 2024 roku przy okazji rundy finansowania, wciąż powiązana z MAPS kapitałowo.
Psylocybina zaszła w tym samym czasie dalej. Compass Pathways ogłosiło osiągnięcie pierwszorzędowego punktu końcowego w badaniu fazy 3 COMP005, w którym 258 uczestników z depresją lekooporną przydzielono losowo do pojedynczej dawki preparatu COMP360 albo placebo; różnica między grupami wyniosła 3,6 punktu w skali objawów depresji, przy wartości p poniżej 0,001. Drugie badanie fazy 3 również osiągnęło swój punkt końcowy, z różnicą 3,8 punktu. Firma zapowiedziała złożenie wniosku rejestracyjnego w czwartym kwartale 2026 roku. To osobna substancja i osobna ścieżka, więc odmowa dla MDMA jej nie blokuje.
Czytając ten spór, zwróciliśmy uwagę na jego oś, którą łatwo przeoczyć w relacjach prasowych. Agencja rejestracyjna ocenia lek, a tutaj przedmiotem wniosku był lek nierozdzielny od psychoterapii. Analiza Rosemana nazywa to wprost napięciem między dwoma sposobami myślenia o dowodzie, a nie zwykłym sporem o dane. Jeśli ta diagnoza jest trafna, kolejne badanie fazy 3 samo z siebie problemu nie zamknie, dopóki nie zmieni się sposób oceniania terapii łączonych.
Najczęściej zadawane pytania
Czy odmowa FDA oznacza, że terapia MDMA jest nieskuteczna?
Nie. Pismo odmowne z sierpnia 2024 roku stwierdza, że złożone dane nie wystarczają do rejestracji, i żąda kolejnego badania fazy 3. Zastrzeżenia komitetu doradczego dotyczyły przede wszystkim zaślepienia, sposobu prowadzenia sesji i braku danych spoza protokołu badawczego.
Czy pacjent z PTSD może dziś legalnie otrzymać terapię MDMA?
W Australii tak, u psychiatry z indywidualną autoryzacją regulatora, od 1 lipca 2023 roku. W Kanadzie przez dostęp wyjątkowy, w Izraelu przez program współczucia. W Stanach Zjednoczonych wyłącznie w badaniu klinicznym albo w dostępie rozszerzonym. W Unii Europejskiej tylko w badaniach.
Jak głosował komitet doradczy FDA?
W czerwcu 2024 roku odbyły się dwa głosowania. Nad skutecznością terapii dziewięciu członków było przeciw, dwóch za. Nad przewagą korzyści nad ryzykiem przy proponowanym planie minimalizacji ryzyka przeciw było dziesięciu, za jeden. Głosowania komitetu nie wiążą agencji formalnie.
Co stało się z Lykos Therapeutics po odmowie?
Spółka ogłosiła w sierpniu 2024 roku reorganizację i redukcję około 75 procent zatrudnienia, a założyciel MAPS odszedł z jej rady. W październiku 2024 roku przyjęła stanowisko FDA i zapowiedziała nowe badanie fazy 3 oraz niezależny przegląd wcześniejszych danych. Terminu wniosku nie podano.
Czy odmowa dla MDMA zatrzymała badania nad psylocybiną?
Nie. To osobna substancja i osobna ścieżka rejestracyjna. Compass Pathways ogłosiło osiągnięcie pierwszorzędowych punktów końcowych w dwóch badaniach fazy 3 nad psylocybiną w depresji lekoopornej i zapowiedziało wniosek rejestracyjny na czwarty kwartał 2026 roku.
Czy esketamina ze Spravato to psychodelik?
Nie w klasycznym rozumieniu. Esketamina działa przez receptor NMDA, a nie przez receptor serotoninowy 5-HT2A, i wywodzi się z anestetyku dysocjacyjnego. Jest dopuszczona w Unii Europejskiej od 2019 roku w depresji lekoopornej, a w Polsce objęta programem lekowym od 1 lipca 2023 roku.
Kiedy realnie może zapaść kolejna decyzja FDA w sprawie MDMA?
Nie da się podać daty, bo sponsor nie ogłosił terminu złożenia wniosku. Nowe badanie fazy 3 wraz z przygotowaniem i analizą to zwykle kilka lat, a przegląd wniosku przez agencję kolejne miesiące. Każdy konkretny rok podawany dziś jest szacunkiem, nie zapowiedzią.
Artykuł ma charakter informacyjno-edukacyjny. Opisuje badania kliniczne, w których substancję podaje się pod nadzorem lekarza po kwalifikacji uczestnika; użycie na własną rękę tych warunków nie odtwarza. Substancje te są w Polsce kontrolowane ustawą o przeciwdziałaniu narkomanii. Jeśli masz myśli samobójcze, zadzwoń pod bezpłatne, całodobowe numery 116 123 albo 800 70 2222. Przy zagrożeniu życia: 112.
Autor: Michał Waluk · Opublikowano: 2026-08-09 · Aktualizacja: 2026-08-16